생물은 동적 정상상태로 존재하며 주변 환경과 평형을 이루지 않는다
1.1 열린계로서의 생명체
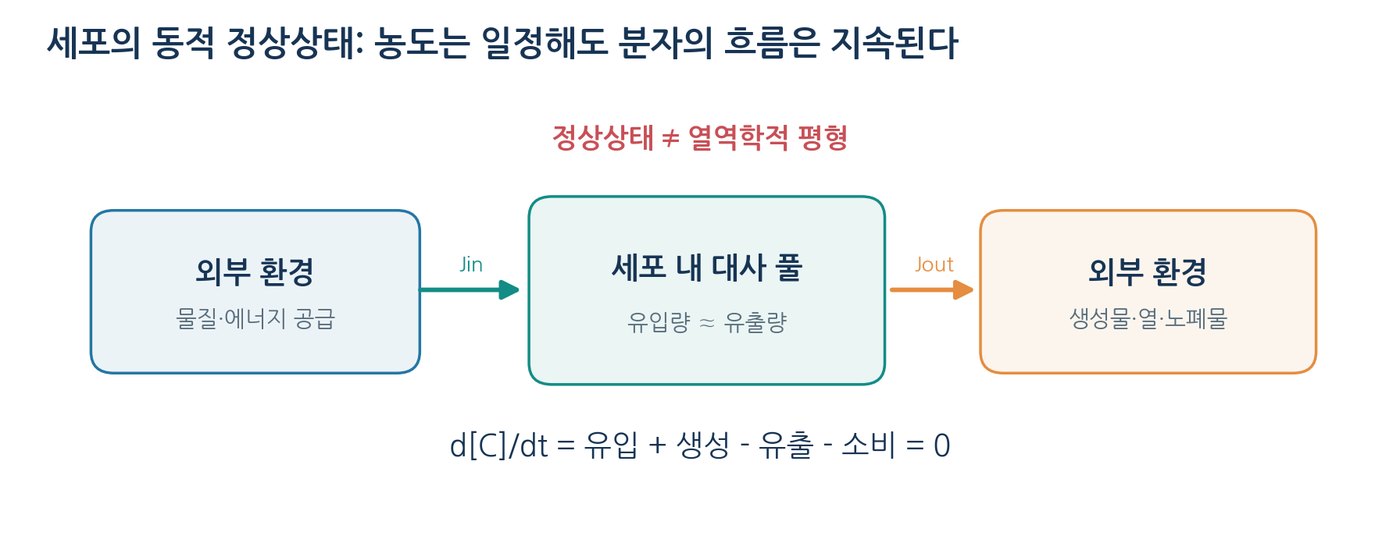
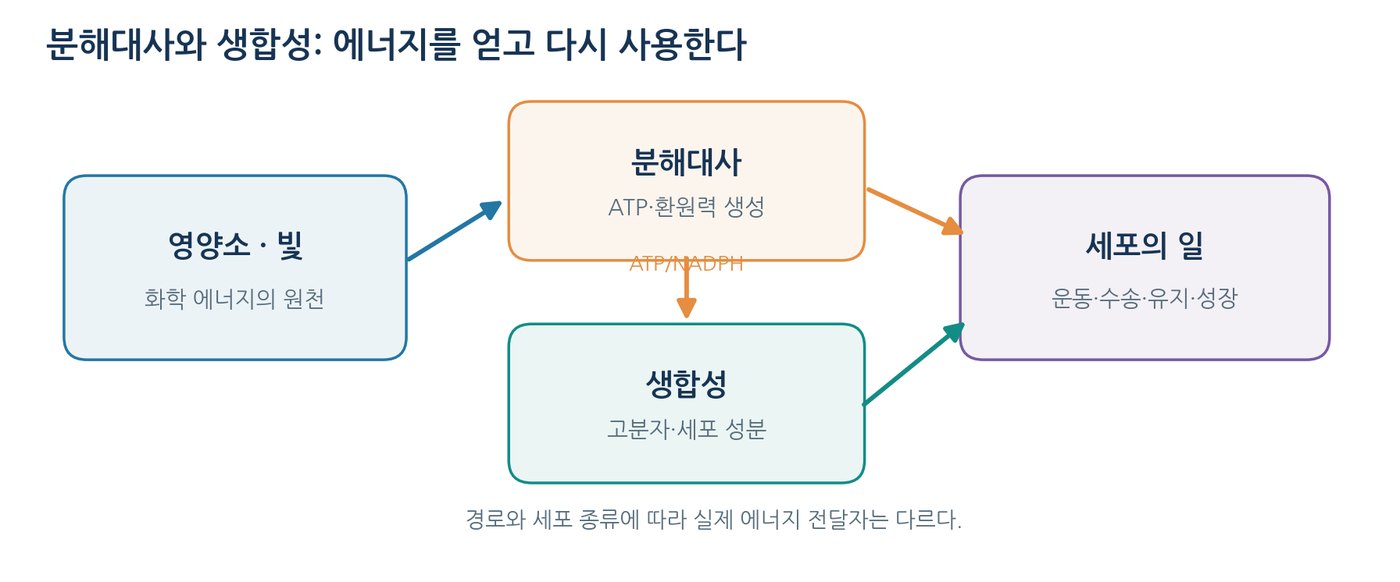
열역학에서 계(system)는 관찰하고자 하는 물질 또는 공간이며, 주위(surroundings)는 계 외부다. 세포는 물질과 에너지를 주위와 교환하는 열린계(open system)다. 세포막은 무조건적인 장벽이 아니라 이온, 영양소, 노폐물, 물의 흐름을 선택적으로 조절하는 경계다. 세포는 탄수화물, 지질 등에서 에너지를 얻거나 빛을 흡수하고, 그 일부를 ATP 합성·수송·운동·생합성에 사용한 뒤 열과 물질을 방출한다.
1.2 정상상태와 평형은 다르다
정상상태(steady state)는 어떤 물질의 농도나 흐름이 시간에 따라 거의 변하지 않는 상태를 뜻한다. 그러나 반응과 이동이 멈췄다는 의미가 아니다. 세포 내 ATP 농도가 일정해도 ATP는 계속 합성되고 소비될 수 있다. 반면 열역학적 평형에서는 해당 반응의 정반응과 역반응이 같은 속도로 일어나며 순반응의 구동력 ΔG가 0이다. 생명체는 여러 대사 반응에서 평형을 유지하지 않고, 영양소 공급과 생성물 제거를 이용해 지속적인 반응 흐름을 유지한다.
여기서 [C]는 특정 물질의 농도, J는 막을 통한 유입·유출 속도, v는 세포 내 생성·소비 속도를 나타낸다. 단위는 예를 들어 mmol·L⁻¹·min⁻¹로 통일해야 한다. d[C]/dt = 0이라도 각각의 J와 v가 반드시 0인 것은 아니다.
계산 예제 | ATP가 일정한 상태로 유지되는 조건
어떤 세포에서 ATP 생성속도가 8 mmol·L⁻¹·min⁻¹이고 소비속도가 같은 값이며, 막을 통한 ATP 이동을 무시한다고 가정한다.
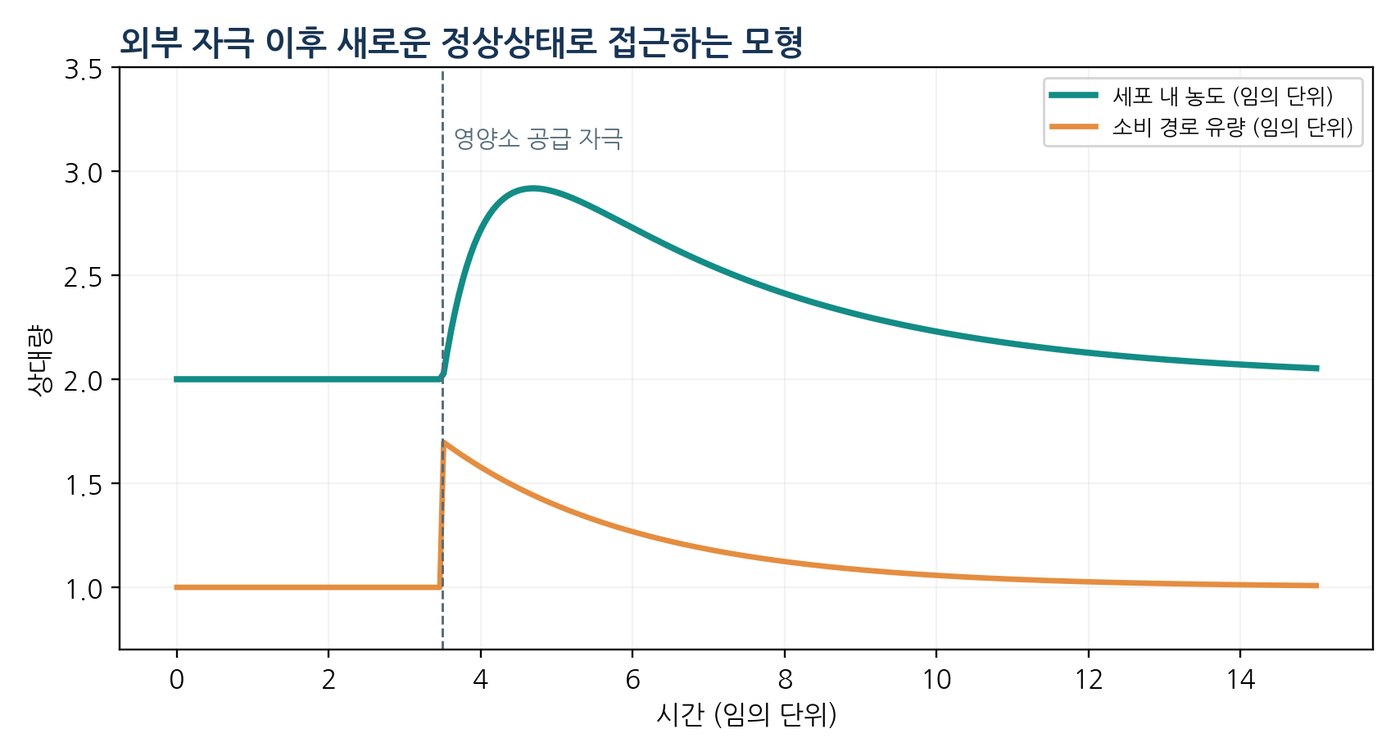
d[ATP]/dt = 8 − 8 = 0이므로 일정한 농도를 유지한다. 소비가 11로 증가한 뒤 생성이 그대로라면 d[ATP]/dt = −3 mmol·L⁻¹·min⁻¹이 되어 ATP 농도가 감소한다. 이후 조절 반응으로 생성속도가 11까지 증가하면 새로운 정상상태에 도달할 수 있다.
생물은 주위에서 얻은 에너지와 물질을 변환시킨다
2.1 분해대사와 동화대사
대사(metabolism)는 세포 안에서 일어나는 효소 촉매 반응의 네트워크다. 분해대사(catabolism)는 영양분을 더 작은 분자로 전환하며 전자를 환원된 운반체에 전달하고 ATP 합성에 이용할 수 있는 에너지를 얻는다. 동화대사 또는 생합성(anabolism)는 아미노산·뉴클레오타이드·지질 등의 전구체를 사용해 세포 성분을 만든다. 합성 과정은 ATP와 같은 화학 에너지나 NADPH와 같은 환원력을 소비하는 경우가 많다.
2.2 열역학 제1법칙과 생체 에너지 수지
열역학 제1법칙은 에너지가 새로 생기거나 없어지지 않고 형태만 바뀐다는 뜻이다. 세포가 음식물에서 얻은 화학 에너지를 ATP, 막의 이온 구배, 운동과 열 등으로 전환하는 것도 이 법칙을 따른다. 단순한 닫힌계에서는 내부에너지 변화가 열과 일의 출입으로 결정된다. 화학에서 흔히 쓰는 부호 규약을 따르면 ΔU = q + w이며, q는 계가 받은 열, w는 외부가 계에 한 일이다. 생체는 열린계이므로 실제 에너지 수지에는 물질 이동에 동반되는 에너지도 포함된다.
2.3 생명체가 수행하는 일의 세 형태
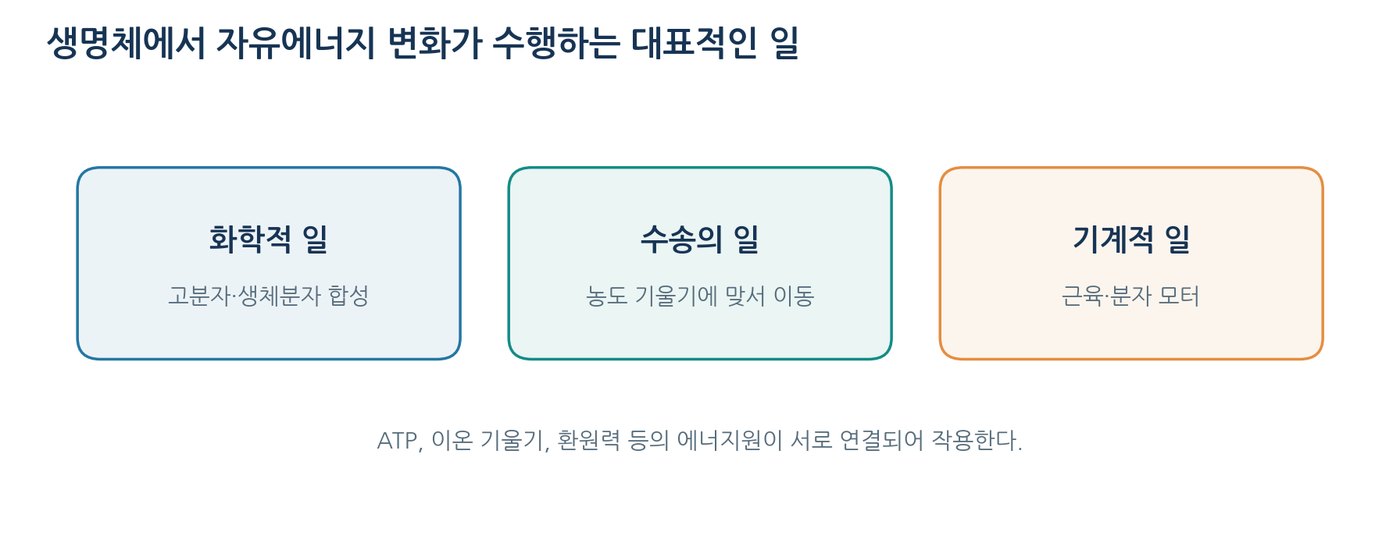
생명체의 일(work)은 기계적 일에만 한정되지 않는다. 단백질과 DNA를 합성하는 화학적 일, 농도 기울기에 거슬러 이온을 운반하는 수송의 일, 근육의 수축과 모터 단백질의 이동을 일으키는 기계적 일이 모두 에너지의 전환을 필요로 한다.
전자의 흐름이 생명체에 에너지를 제공한다
3.1 산화·환원과 전자 운반체
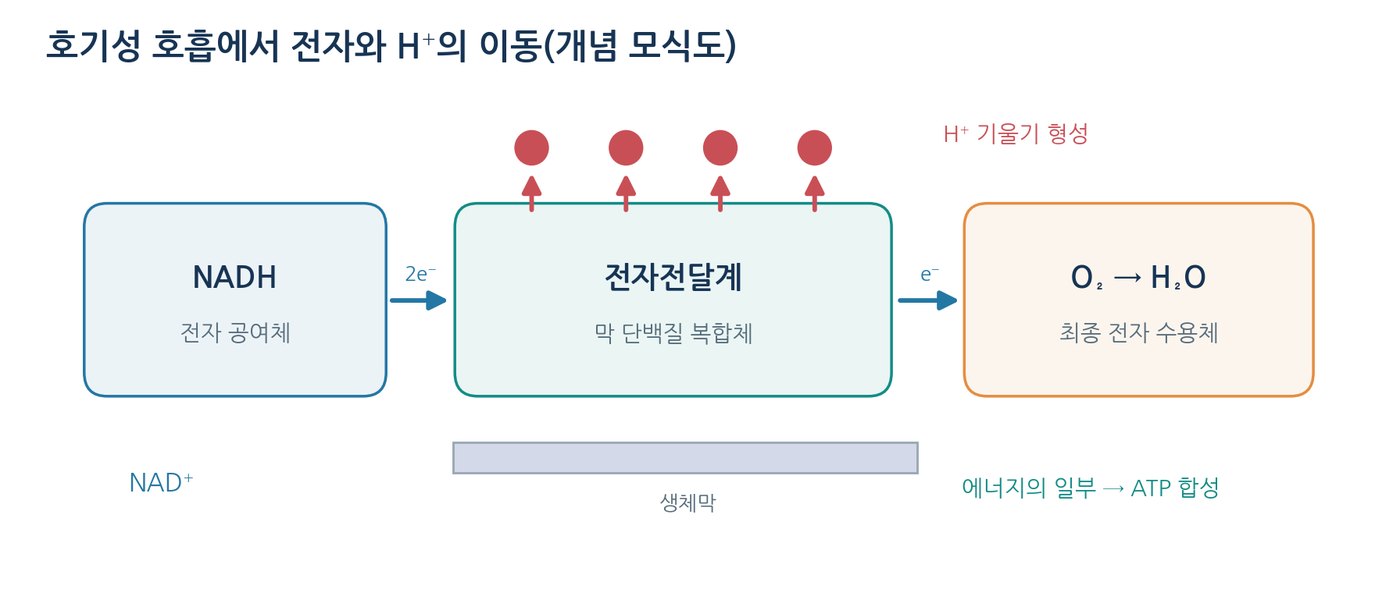
산화(oxidation)는 전자를 잃는 변화, 환원(reduction)은 전자를 얻는 변화다. 따라서 전자 공여체는 산화되고 전자 수용체는 환원된다. 대사에서는 전자가 자유로운 상태로 멀리 이동하기보다 NAD⁺/NADH, FAD/FADH₂, 퀴논, 철-황 단백질, 사이토크롬 등 운반체를 따라 이동한다. 예를 들어 NAD⁺는 기질로부터 환원 당량을 받아 NADH로 전환될 수 있다. 포도당이 CO₂로 산화되는 동안 유리한 전자 전달을 여러 단계로 나누어 에너지를 보존할 수 있다.
3.2 전자전달계는 막을 가로지르는 H⁺ 구배를 만든다
미토콘드리아 내막의 전자전달계에서는 전자가 일련의 단백질 복합체를 거쳐 최종적으로 산소에 전달되어 물을 만든다. 이때 일부 복합체는 방출되는 자유에너지의 일부를 이용해 H⁺를 막의 한쪽으로 이동시킨다. 막 양쪽의 H⁺ 농도 차이와 전위 차이가 전기화학적 기울기(proton-motive force)를 이룬다. ATP 합성효소는 H⁺가 이 기울기를 따라 이동하는 과정과 ADP·무기인산으로부터 ATP를 합성하는 과정을 연결한다.
3.3 환원 전위와 자유에너지의 관계
표준 생화학적 환원 전위 E°′는 전자 수용 경향을 비교하는 물리량이다. 전자는 대체로 더 음의 환원 전위를 가진 전자 공여체에서 더 양의 환원 전위를 가진 수용체로 전달될 때 유리하다. 수용체의 환원 전위에서 공여체의 환원 전위를 빼어 ΔE°′를 정의한다. 양의 ΔE°′는 음의 ΔG°′와 대응된다.
n은 이동하는 전자 수(mol 전자/mol 반응), F는 패러데이 상수(약 96.485 kJ·V⁻¹·mol⁻¹), E의 단위는 V다. 세포 속 실제 자유에너지는 반응물 농도와 pH 등 조건에 따라 달라진다.
계산 예제 | NADH의 전자가 산소로 이동할 때
단순화한 예로 NAD⁺/NADH의 E°′ ≈ −0.32 V, O₂/H₂O의 E°′ ≈ +0.82 V를 사용한다(생화학적 표준 조건).
ΔE°′ = +0.82 − (−0.32) = +1.14 V. NADH 한 분자에서 이동하는 전자 수를 2로 두면 ΔG°′ = −2 × 96.485 × 1.14 ≈ −220 kJ/mol이다.
이는 전체 환원·산화 반응의 이론적 표준 자유에너지 변화의 예시이며, 실제 세포의 ATP 합성에 100% 전환되는 에너지가 아니다.
[별도 설명 1-3] 엔트로피: 질서의 파괴가 주는 이점
4.1 엔트로피는 ‘어질러짐’ 이상의 개념이다
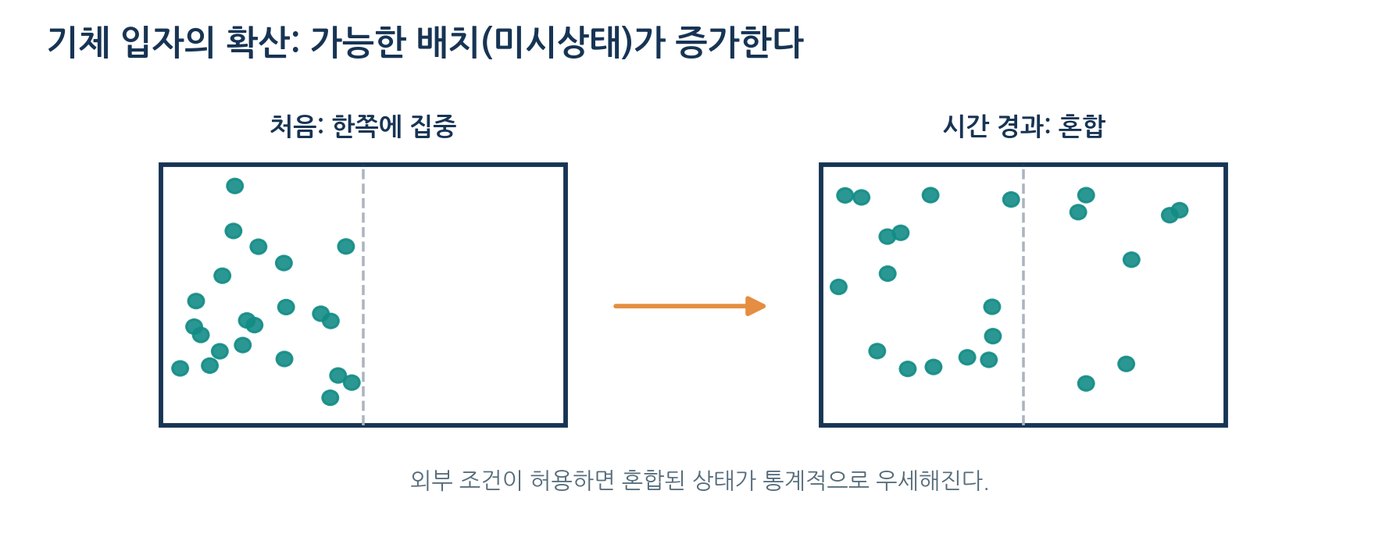
엔트로피(entropy, S)는 에너지와 입자들이 가능한 미시상태(microstate)에 분포하는 정도를 나타내는 상태함수다. 흔히 무질서도의 척도라고 소개하지만, 단순한 방의 정리 상태와 동일시해서는 안 된다. 동일한 거시적 상태를 만들 수 있는 입자의 미시적 배치 수가 많을수록 엔트로피가 큰 경향이 있다. 볼츠만 식 S = kB ln Ω는 가능한 미시상태 수 Ω와 엔트로피를 연결한다. 실제 화학 반응에서는 열의 이동, 혼합, 농도 변화, 분자의 자유도 변화가 엔트로피에 영향을 준다.
4.2 열역학 제2법칙과 생명체의 질서
열역학 제2법칙은 자발적인 전체 과정에서 계와 주위를 합친 전체의 엔트로피가 감소하지 않는다는 뜻이다. 실제 비가역 과정에서는 총엔트로피가 증가한다. 세포는 내부의 구조와 농도 차이를 유지할 수 있지만, 그 과정에서 영양소를 소비하고 열과 노폐물을 내보내어 주위의 엔트로피를 증가시킨다. 따라서 세포가 내부 질서를 유지한다고 해서 제2법칙을 위반하는 것은 아니다.
4.3 작은 계의 질서가 증가하더라도 전체적으로 유리할 수 있다
세포가 단백질을 접거나 막을 형성하는 과정은 일부 분자의 배치 자유도를 제한한다. 그러나 단백질 접힘에서의 소수성 효과, 주변 물의 배열 변화, 에너지 소모 과정 등이 함께 고려되어야 한다. ‘질서가 늘어나면 무조건 엔트로피가 감소하므로 불가능하다’라고 결론짓는 것은 잘못이다. 실제 자발성은 계와 주위를 포함하는 전체 엔트로피 변화 또는 일정한 온도·압력에서의 ΔG로 판단한다.
생각 실험 | 섞인 용액을 원래대로 분리할 수 있을까?
서로 섞인 두 용액을 다시 공간적으로 분리하려면 막·펌프·분리 장치 등을 통해 일을 가해야 하는 경우가 많다. 세포막의 선택적 수송은 이러한 농도 차이를 유지하는 수단이다. 혼합은 널리 일어나기 쉽지만, 분리된 구조를 만들려면 대개 외부의 자유에너지 공급과 적절한 기작이 필요하다.
질서를 생성하고 유지하려면 일과 에너지가 필요하다
5.1 깁스 자유에너지 변화 ΔG
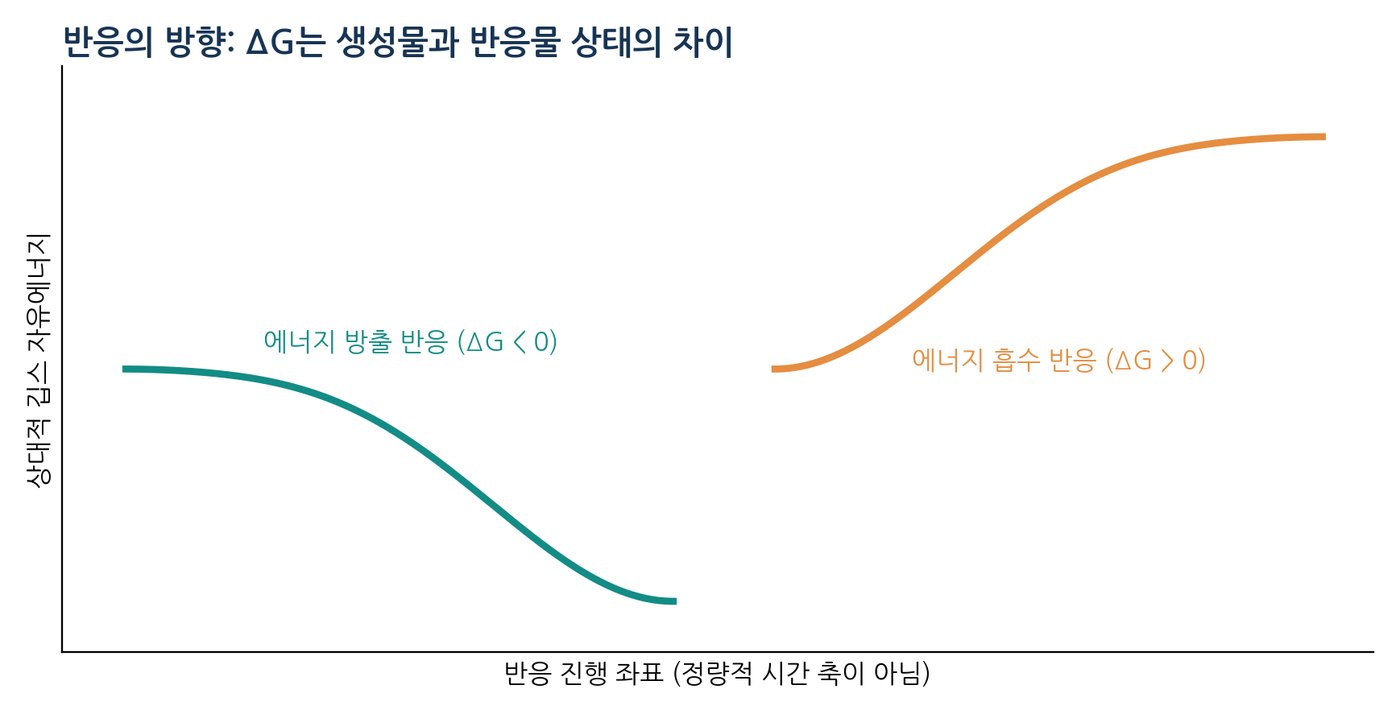
일정한 온도와 압력에서 화학 반응이 유리한 방향을 판단할 때 깁스 자유에너지 G를 사용한다. G = H − TS이므로 온도가 일정할 때 ΔG = ΔH − TΔS로 쓸 수 있다. ΔH는 엔탈피 변화, ΔS는 계의 엔트로피 변화, T는 절대온도(K)다. ΔG < 0이면 주어진 조건에서 정반응 방향이 열역학적으로 유리하고, ΔG > 0이면 역반응 방향이 유리하며, 평형에서는 ΔG = 0이다.
5.2 발열과 자발성은 다르다
발열 반응은 ΔH < 0인 반응이다. 그러나 자발성을 결정하는 것은 ΔG이므로 온도와 ΔS도 함께 고려해야 한다. 예컨대 ΔH = +20 kJ/mol, ΔS = +0.10 kJ·mol⁻¹·K⁻¹인 가상의 과정은 298 K에서 ΔG = +20 − (298 × 0.10) ≈ −9.8 kJ/mol이므로 흡열이지만 정반응이 유리하다. 반대로 발열이라도 엔트로피 감소가 크면 해당 조건에서 자발적이지 않을 수 있다.
계산 예제 | ΔH와 ΔS로부터 ΔG 계산하기
주어진 조건: ΔH = −30.0 kJ/mol, ΔS = −50.0 J·mol⁻¹·K⁻¹, 온도 = 298 K.
단위를 통일하면 ΔS = −0.0500 kJ·mol⁻¹·K⁻¹이다. 따라서 ΔG = −30.0 − 298×(−0.0500) = −15.1 kJ/mol이다.
온도가 높아질수록 −TΔS 항이 양의 방향으로 커지므로 다른 조건이 일정하다는 가정 아래 정반응의 유리함이 감소한다.
에너지 짝짓기는 생물의 반응들과 연결되어 있다
6.1 불리한 반응을 유리한 반응과 연결한다
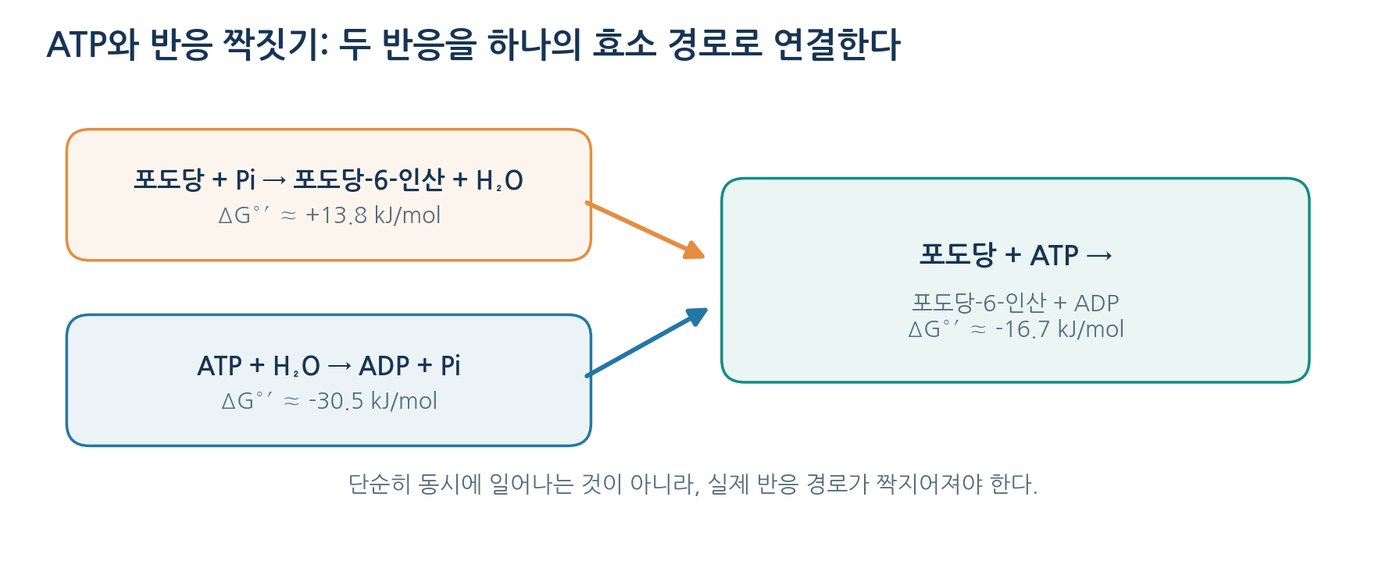
세포의 생합성에는 ΔG > 0인 반응이 많다. 이를 진행시키기 위해 세포는 다른 유리한 반응과 공통 중간체 또는 단백질의 구조 변화 등을 통해 짝짓기(coupling)를 한다. 두 반응이 실제 하나의 반응 경로로 결합되어 있을 때 전체 ΔG는 각 단계 ΔG의 합으로 계산된다. 단지 같은 시험관 안에서 동시에 일어나는 두 반응의 ΔG를 임의로 더한다고 해서 어느 반응이 구동되는 것은 아니다.
6.2 ATP 가수분해와 포도당의 인산화
포도당을 포도당-6-인산으로 만드는 반응은 무기인산만으로 진행한다고 생각하면 표준 생화학적 조건에서 유리하지 않다. 세포의 헥소키네이스는 ATP가 가진 인산기를 포도당에 전달해 유리한 전체 경로를 형성한다. 다음 값은 교육용으로 널리 사용하는 25°C 부근의 근삿값이며 pH·이온 조건에 따라 달라진다.
ATP + H₂O → ADP + Pi의 ΔG°′는 약 −30.5 kJ/mol로 자주 인용된다. 실제 세포에서는 ATP·ADP·Pi 농도, Mg²⁺와 이온 강도 등 조건에 따라 가수분해의 ΔG가 다르다. ATP를 ‘결합을 끊기만 하면 에너지가 나오는 분자’로 설명하는 것은 부정확하다. 화학 결합의 단순 절단에는 에너지가 필요하며, ATP 가수분해의 순자유에너지 변화는 생성물의 공명 안정화, 수화, 이온화 상태 및 엔트로피 등 여러 효과를 포함한 결과다.
6.3 ATP가 아닌 에너지 짝짓기의 예
ATP뿐 아니라 H⁺의 전기화학적 기울기도 수송과 ATP 합성을 구동한다. 또한 환원된 NADPH는 생합성에 전자를 제공하고, 일부 막 수송체는 Na⁺ 또는 H⁺가 유리한 방향으로 이동하는 것과 다른 물질의 역방향 이동을 결합한다. 즉, 세포는 서로 다른 에너지 통화를 적절한 효소와 막 단백질을 이용해 전환한다.
K′eq와 ΔG°′는 자발적으로 진행되는 반응의 경향을 나타내는 척도다
7.1 ΔG°′는 표준조건, ΔG는 실제 조건을 뜻한다
일반 화학의 표준 자유에너지 변화 ΔG°와 생화학에서 흔히 사용하는 표준 변환 자유에너지 변화 ΔG°′를 구분해야 한다. 생화학적 표준상태에서는 pH를 7로 정해 H⁺의 활동도를 고정해 취급하며, 다른 용질은 각자의 기준 상태로 정의한다. ΔG°′는 정해진 조건에서 반응의 성향을 비교하는 값일 뿐, 실제 세포 안의 특정 순간에 적용되는 ΔG와 같지 않다.
반응지수 Q′는 반응물과 생성물의 활동도(activity)를 평형 이전의 조성에 따라 조합한 무차원량이다. 학생 수준의 묽은 용액 계산에서는 농도를 기준 농도(1 mol/L)로 나눈 값을 사용해 Q′를 근사할 수 있다. pH를 고정하는 생화학적 취급에 따라 H⁺는 Q′의 식에 별도로 나타내지 않을 수 있다.
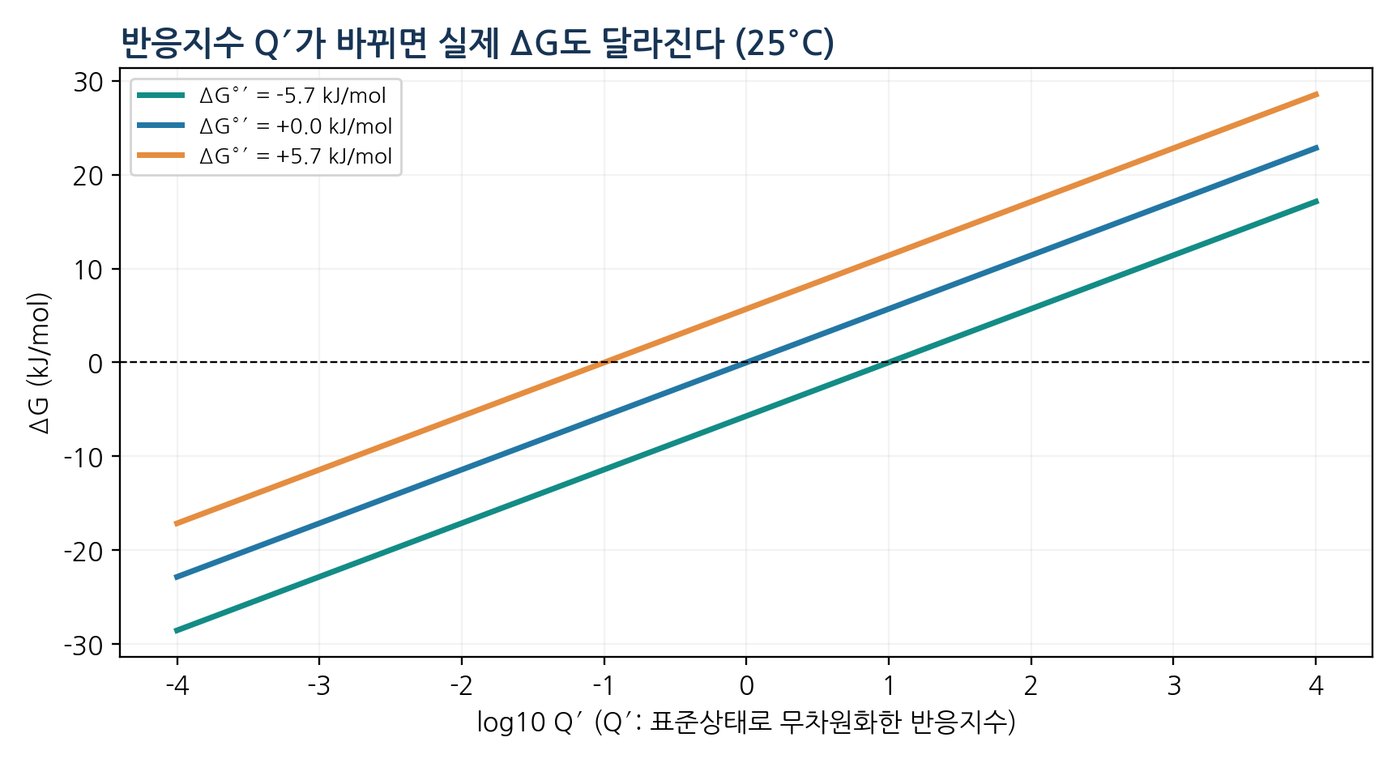
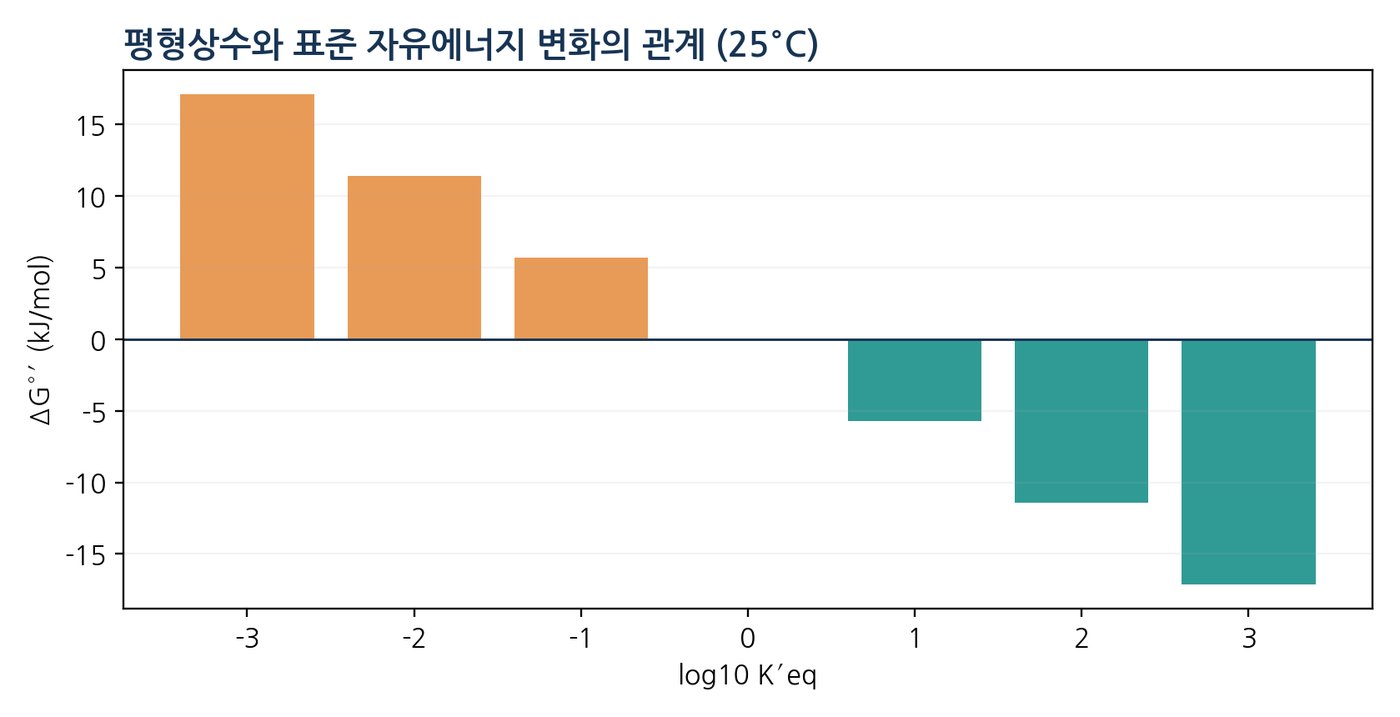
R = 8.314 J·mol⁻¹·K⁻¹이며, T는 K 단위의 절대온도다. 25°C(298.15 K)에서 RT ≈ 2.479 kJ/mol, RT ln 10 ≈ 5.708 kJ/mol이다. 따라서 25°C에서는 반응지수가 10배 변할 때 ΔG가 약 5.71 kJ/mol만큼 변한다.
7.2 평형상수와 반응 방향
반응 A ⇌ B를 생각하면 K′eq ≈ [B]평형/[A]평형으로 쓸 수 있다(농도 근사). K′eq > 1이면 표준 생화학적 조건에서 생성물이 상대적으로 우세한 평형을 갖고 ΔG°′ < 0이다. 반대로 K′eq < 1이면 ΔG°′ > 0이다. 그러나 실제 반응 방향은 현재의 Q′와 K′eq를 비교해 판단해야 한다. Q′ < K′eq이면 ΔG < 0이므로 정반응이 유리하고, Q′ > K′eq이면 역반응이 유리하다.
계산 예제 | 25°C에서 평형상수로 ΔG°′ 구하기
어떤 가상 반응의 K′eq = 100이라고 한다. ΔG°′ = −RT ln 100 = −(2.479)×4.605 ≈ −11.42 kJ/mol이다.
반대로 ΔG°′ = +5.71 kJ/mol이면 K′eq = exp(−5.71/2.479) ≈ 0.100이다. 이 값만으로 실험 당시 정반응이 진행되는지 판단할 수는 없고, Q′가 추가로 필요하다.
계산 예제 | 표준조건에서 불리한 반응이 실제로 진행되는 경우
가상의 반응 A ⇌ B에서 ΔG°′ = +5.71 kJ/mol이고 현재 Q′ = 0.010이면,
ΔG = +5.71 + (2.479 × ln 0.010) = +5.71 − 11.42 ≈ −5.71 kJ/mol이다.
표준 자유에너지 변화가 양수여도 생성물의 상대적인 양이 매우 적으면 정반응이 유리할 수 있다.
7.3 수학과 물리량 해석에서 흔한 실수
- K′eq는 단순한 ‘반응 속도 상수’가 아니다. 평형 조성을 나타내며 속도와 별개다.
- ln은 자연로그다. log₁₀을 사용할 때는 2.303RT log₁₀Q′로 변환한다.
- 반응식을 두 배로 쓰면 ΔG°′도 두 배가 되고, 평형상수는 제곱된다. 반응식 계수에 주의한다.
- 활동도는 무차원량이다. 농도로 계산할 때는 묽은 용액 근사와 기준 농도에 대한 가정을 밝힌다.
효소가 일련의 여러 가지 화학 반응을 촉진한다
8.1 효소는 평형이 아닌 반응 속도를 바꾼다
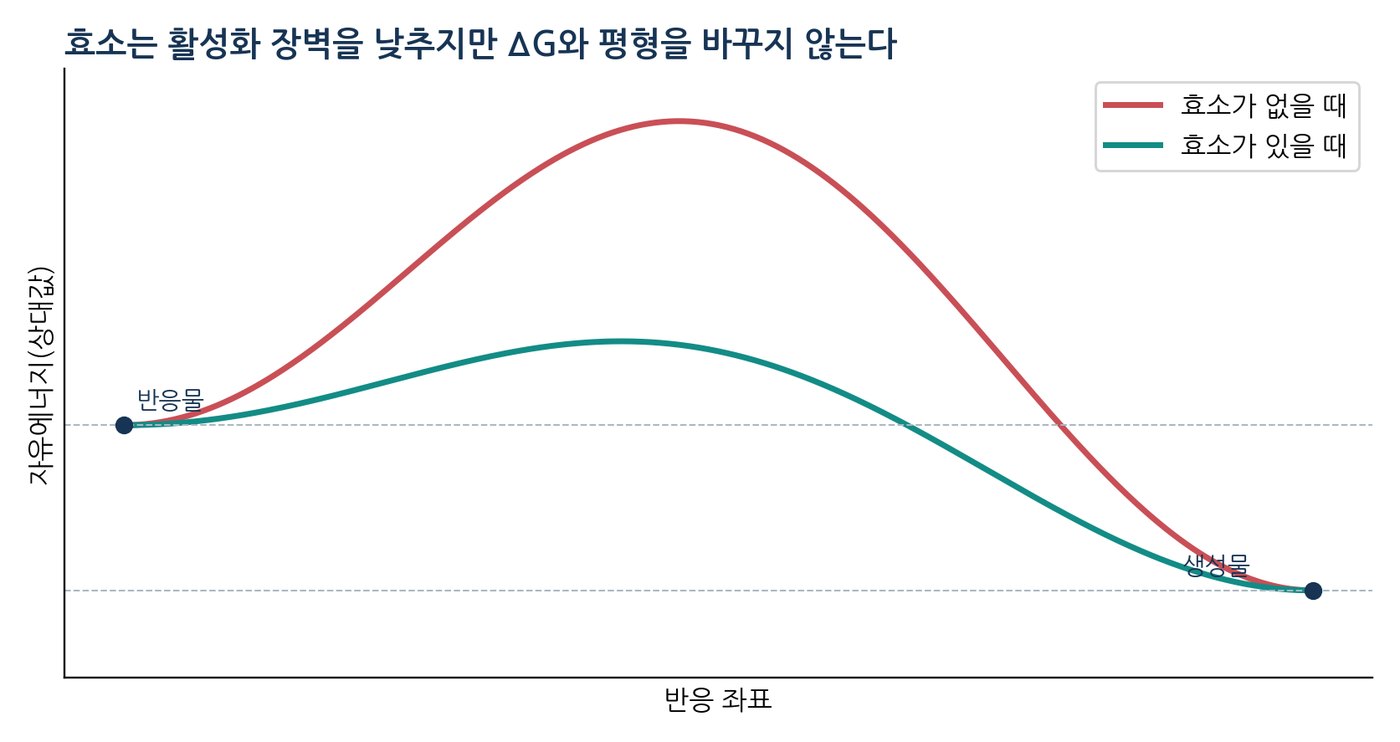
효소(enzyme)는 반응물의 전이상태에 도달하는 경로를 안정화하거나 새로운 반응 경로를 제공하여 활성화 자유에너지 ΔG‡를 낮추는 생체 촉매다. 효소는 정반응과 역반응의 속도를 모두 촉진할 수 있지만 반응물·생성물의 자유에너지 차이 ΔG와 평형상수 K′eq를 바꾸지 않는다. 효소가 없을 때 진행이 매우 느린 반응도 효소가 존재하면 생물학적으로 의미 있는 시간 안에 일어날 수 있다.
8.2 기질 특이성과 전이상태 안정화
많은 효소는 단백질이며, 효소의 활성부위(active site)는 기질을 결합하고 반응에 필요한 작용기를 가까이 배치한다. 정전기적 상호작용, 수소결합, 산·염기 촉매, 공유결합 촉매, 금속이온 촉매 등 다양한 전략을 사용한다. 유도적합(induced fit)은 효소와 기질의 구조가 결합 과정에서 변할 수 있음을 강조한다. 효소의 종류와 조건에 따라 작동 원리는 다르며 모든 효소가 정확히 같은 기작을 사용하는 것은 아니다.
8.3 기질 농도와 반응 속도: 미하엘리스–멘텐 모형
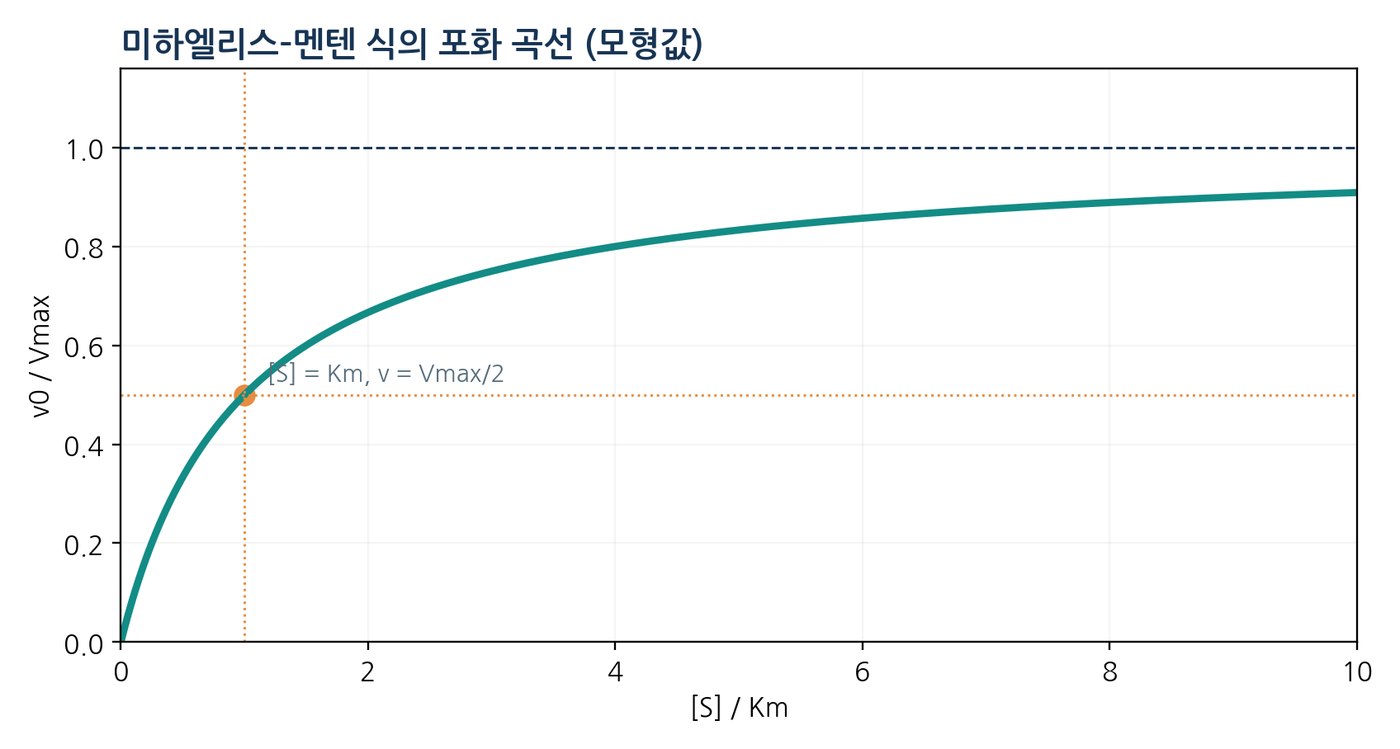
단일 기질 효소 반응에서 초기속도를 측정하면 낮은 기질 농도에서는 속도가 빠르게 증가하지만, 충분히 높은 농도에서는 효소의 활성부위가 거의 포화되어 최대속도 Vmax에 가까워진다. 단순한 미하엘리스–멘텐 식은 초기속도 조건, 역반응 무시 등의 가정 아래 적용된다.
Km은 이 식에서 v₀ = Vmax/2가 되는 기질 농도다. Km을 효소와 기질의 결합 친화도와 동일한 값으로 무조건 해석하면 잘못이다. 결합·해리·촉매 전환 속도상수의 관계가 영향을 주며, 일정한 특별 조건에서만 해리상수와 가까워진다.
8.4 효소의 연속 반응과 병목 단계
세포의 반응들은 개별 효소에서 끝나지 않고 여러 반응이 연결된 대사 경로를 형성한다. A → B → C의 경로에서 B가 너무 빠르게 만들어지고 C로 전환되는 속도가 느리면 B가 축적될 수 있다. 실제 생체 대사는 각 효소의 활동도, 기질 공급, 생성물 제거, 다른 경로와의 연결에 의해 전체 흐름이 결정되므로 ‘모든 경로의 첫 번째 효소가 무조건 속도 결정 단계’라는 일반화는 피해야 한다.
대사는 균형과 경제성을 유지하도록 조절된다
9.1 왜 대사 조절이 필요한가
세포는 물질을 무한정 합성하지 않는다. 생산량이 수요보다 많으면 전구체와 ATP를 낭비하고, 부족하면 생장과 기능이 제한된다. 따라서 세포는 필요한 산물의 양, 에너지 상태, 산화·환원 상태, 외부 영양 조건과 스트레스에 따라 반응속도를 조절한다. 이 조절은 평형을 바꾸는 것과 구별해야 하며, 열린계에서 각 대사 경로의 흐름(flux)을 변하게 하는 것이다.
9.2 음성 되먹임과 알로스테릭 조절
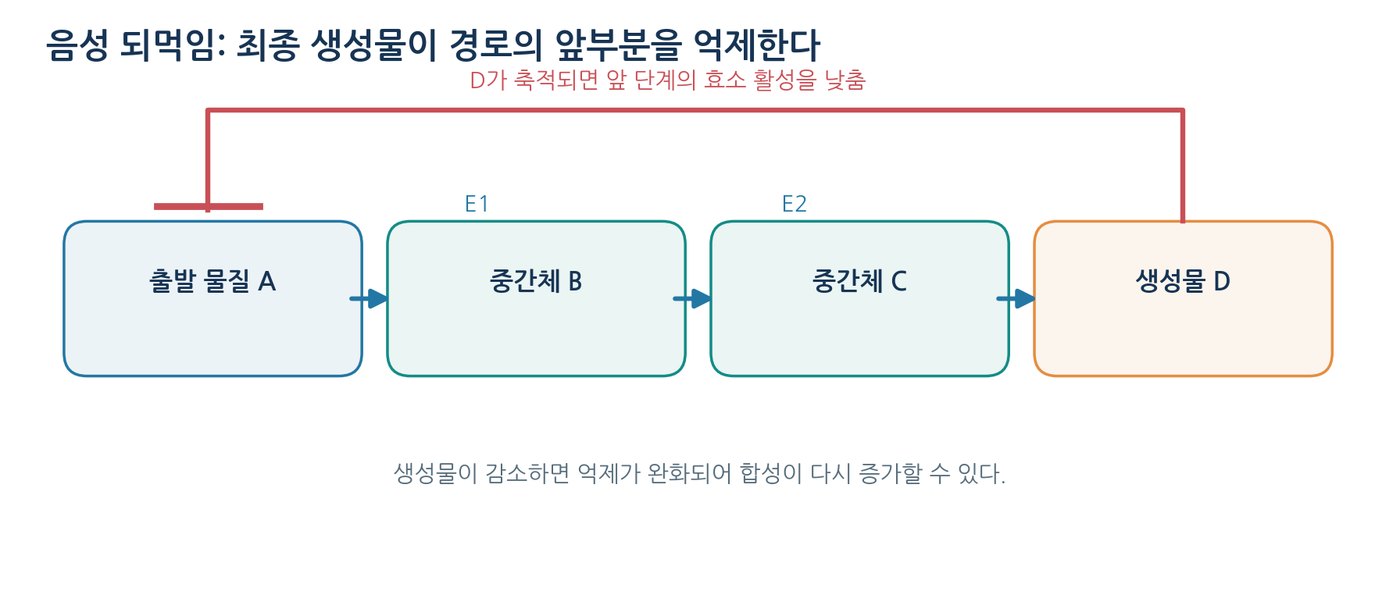
음성 되먹임(negative feedback)에서는 대사 경로의 최종 생성물이 앞 단계의 효소에 결합하거나 그 활성을 조절하여 추가 생산을 낮춘다. 예를 들어 어떤 최종 생성물이 충분히 축적되면 그 물질을 더 만들 필요가 적으므로 생합성 경로의 흐름을 낮추는 것이 유리하다. 알로스테릭 조절(allosteric regulation)은 효소 활성부위와 다른 부위에 물질이 결합하여 효소의 구조 또는 동역학을 변화시키는 조절이다.
9.3 서로 다른 시간척도의 조절
9.4 정상상태로의 회복과 대사의 경제성
영양소 공급이 증가하면 대사 중간체 농도가 일시적으로 높아질 수 있다. 이후 관련 효소의 활성 증가 또는 다른 경로의 사용 증가로 생성과 소비 흐름이 다시 균형에 가까워질 수 있다. 이런 조절은 필요한 물질을 필요한 시점에 적정량 만드는 데 기여한다. 다만 실제 생명계는 지연, 진동, 발달 단계와 환경 변화 때문에 항상 완벽한 일정 상태를 보이는 것은 아니다.
9.5 ATP와 AMP, NADH/NAD⁺가 전달하는 상태 정보
ATP, ADP, AMP의 상대적 비율은 에너지 공급과 수요의 상태를 반영하는 신호로 작용할 수 있다. 많은 대사 효소가 이러한 농도 변화를 감지하여 분해대사 또는 생합성의 경로를 조절한다. NAD⁺/NADH의 비율은 산화·환원 반응이 진행되는 경향과 연결된다. NADPH/NADP⁺는 주로 환원적 생합성과 항산화 체계에서 중요한 역할을 한다. 따라서 세포의 대사 조절은 단일한 스위치가 아니라 여러 종류의 분자 신호가 통합되는 네트워크다.
개념을 연결하는 세 가지 탐구
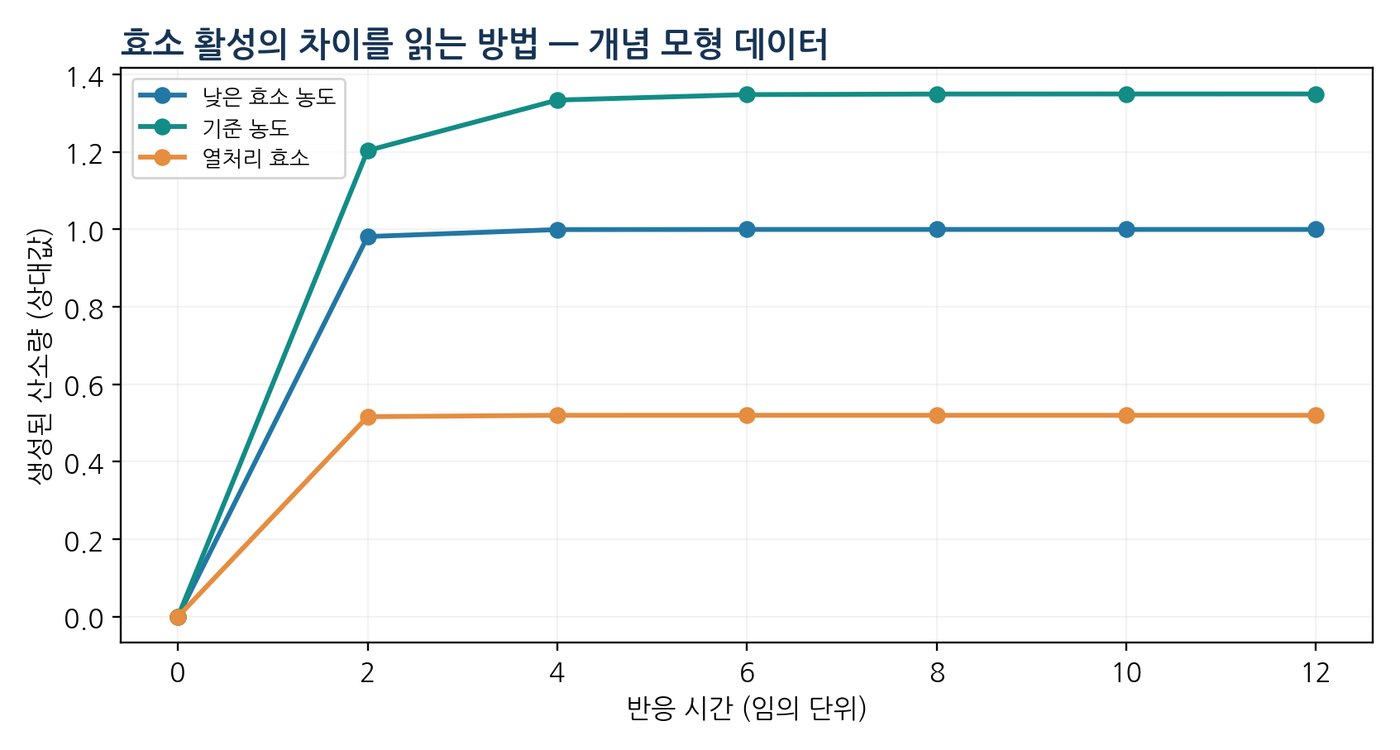
탐구 A. 효소 활성을 비교하여 ‘속도’와 ‘반응의 유리함’을 구별하기
목표 효소 농도 또는 처리 조건이 초기 반응 속도에 미치는 영향을 살펴보고, 효소 촉매가 평형을 바꾼다고 단정할 수 없는 이유를 설명한다.
준비물 효모 현탁액 또는 카탈레이스가 포함된 안전한 생체 시료, 3% 이하 과산화수소수, 소량 시험관, 눈금 실린더, 스포이트, 온도계, 보안경, 장갑, 시간 측정 기구, 보호 트레이 등. 가스 발생량 측정 장치는 학교 여건에 맞게 준비한다.
방법 ① 서로 다른 효소량 또는 온도 처리 조건의 시료를 준비한다. ② 동일 농도·부피의 과산화수소수를 사용한다. ③ 혼합 직후 일정한 시간 간격으로 산소 발생을 관찰한다. ④ 초기에 단위 시간당 생성량의 증가율을 계산한다. ⑤ 조건별로 최소 3회 반복하고 평균·범위를 기록한다.
분석 질문 (1) 기준 조건보다 초깃속도가 큰 조건은 무엇인가? (2) 시간 경과에 따른 최종 산소량이 같거나 다른 경우, 무엇을 추가로 통제해야 하는가? (3) 이 결과만으로 ΔG 또는 K′eq가 변했다고 주장할 수 있는가?
탐구 B. 반응지수 Q′를 변화시켜 ΔG의 방향 판정하기
목표 가상의 반응 A ⇌ B에서 ΔG°′가 일정하더라도 실제 조성에 따라 ΔG의 부호가 달라짐을 계산으로 확인한다. 이 탐구는 물질의 실험값이 아닌 이론 기반 모델링 활동이다.
조건 25°C에서 ΔG°′ = +5.71 kJ/mol, R = 8.314 J·mol⁻¹·K⁻¹로 가정한다. 무차원화한 반응지수 Q′를 0.001, 0.01, 0.1, 1, 10으로 바꾸어 계산한다.
자료 해석 이론상 K′eq ≈ 0.100이므로 Q′가 그보다 작을 때 ΔG < 0이다. 스프레드시트로 Q′에 대한 ΔG의 관계를 직접 그린 뒤 x축을 로그축으로 설정했을 때 직선이 되는 이유를 설명한다.
탐구 C. 대사 경로의 정상상태를 물질수지로 모형화하기
목표 공급속도와 소비속도 차이가 중간체의 농도 변화로 나타나는 과정을 수치 모형으로 이해한다. 간단한 차분식 [C]다음 = [C]현재 + (J유입 − v소비)Δt를 사용할 수 있다.
예시 초기 농도 4 mmol/L, 유입 2 mmol·L⁻¹·min⁻¹, 소비 1 mmol·L⁻¹·min⁻¹, 시간간격 Δt = 1 min이면 1분 뒤 농도는 5 mmol/L다. 이후 소비가 2로 증가하면 농도 변화는 0이 된다. 소비가 농도에 비례하는 모형 v소비 = k[C]로 바꾸면 평형과 다른 ‘흐름이 있는 정상상태’를 수식으로 탐구할 수 있다.
| 계의 종류 | 주위와의 교환 | 관련 예 |
|---|---|---|
| 열린계 | 물질과 에너지 모두 교환 | 살아 있는 세포, 식물의 잎 |
| 닫힌계 | 에너지는 교환하지만 물질은 교환하지 않음 | 밀폐 용기의 이상화된 화학 반응계 |
| 고립계 | 물질·에너지 교환이 없음 | 완전한 고립계는 이상적인 개념 |
| 구별하기 항상성(homeostasis)은 온도·pH·혈당 등 생리 변수를 허용 범위로 유지하는 조절의 성질을 강조한다. 정상상태는 그 조절 결과로 관찰되는 시간적 안정성을 기술한다. |
|---|
| 비교 기준 | 분해대사 | 생합성 |
|---|---|---|
| 주된 기능 | 복잡한 분자를 분해하여 전구체·에너지 획득 | 작은 분자를 연결하여 필요한 세포 성분 제작 |
| 전자 전달자 | NAD⁺ → NADH 등 환원형 생성에 관여 | NADPH → NADP⁺ 등 환원력 소비에 관여 |
| 에너지 측면 | 전체 경로에서 유리한 반응들을 통해 ATP 생산과 연결 | ATP 등 에너지 투입과 반응 짝짓기 |
| 예 | 해당과정, 지방산 β-산화 | 단백질·지방산·핵산 생합성 |
| 개념 경계 ΔS계의 부호만으로 자발성을 결론 내리지 않는다. 특히 살아 있는 세포는 열린계이므로 에너지와 물질의 출입, 외부 조건까지 함께 고려해야 한다. |
|---|
| ΔG의 부호 | 반응 방향에 대한 해석 | 주의점 |
|---|---|---|
| ΔG < 0 | 현재 조성에서 정반응 방향이 유리함 | 반응 속도가 빠르다는 뜻은 아님 |
| ΔG = 0 | 평형: 정·역반응의 순구동력 0 | 분자 운동과 정·역반응은 지속 가능 |
| ΔG > 0 | 현재 조성에서 역반응 방향이 유리함 | 다른 반응과 짝지으면 전체 반응이 진행 가능 |
| 상태 | 반응지수 비교 | 자유에너지 | 유리한 방향 |
|---|---|---|---|
| 평형보다 반응물이 많음 | Q′ < K′eq | ΔG < 0 | 정반응 |
| 평형 조성 | Q′ = K′eq | ΔG = 0 | 순변화 없음 |
| 평형보다 생성물이 많음 | Q′ > K′eq | ΔG > 0 | 역반응 |
| [S] / Km | v₀ / Vmax | 해석 |
|---|---|---|
| 0.25 | 0.200 | 낮은 기질 농도, 기질 증가 효과 큼 |
| 0.50 | 0.333 | 기질 농도 증가에 민감 |
| 1.00 | 0.500 | Km은 반최대속도에 해당 |
| 2.00 | 0.667 | 포화로 접근 |
| 4.00 | 0.800 | 추가 증가 효과 감소 |
| 10.00 | 0.909 | Vmax에 가까워짐 |
| 빠른 반응과 유리한 반응 ΔG는 반응 방향의 열역학적 유리함을, ΔG‡와 반응속도상수는 속도를 설명한다. 두 물리량은 서로 다른 질문에 답한다. |
|---|
| 조절 방식 | 시간척도(대략) | 주된 특징 |
|---|---|---|
| 기질·생성물 농도 변화 | 초~분 | 반응지수와 속도의 즉각적 변화 |
| 알로스테릭 결합 | 매우 빠름 | 효소 활성의 가역적 전환 |
| 가역적 인산화 등 공유결합 변형 | 초~분 | 효소 활성·상호작용 변화 |
| 전사·번역을 통한 효소량 조절 | 분~시간 이상 | 대사 용량의 비교적 장기적 변화 |
| 소기관·세포 구획화 | 지속적 + 동적 | 반응물 접근과 경로 간 분리·연결 |
| 안전 및 해석 과산화수소수는 눈·피부에 자극을 줄 수 있으므로 교사 관리하에 보호구를 착용하고 사용한다. 밀폐된 단단한 용기에서 산소를 축적하지 않는다. 반응의 초기속도 비교와 평형상수의 직접 측정은 서로 다른 실험이다. |
|---|
| 조건 | 1회 초기속도 | 2회 초기속도 | 3회 초기속도 | 평균 | 해석 |
|---|---|---|---|---|---|
| A: 기준 | |||||
| B: 효소량 증가 | |||||
| C: 열처리 |
| Q′ | ln Q′ | RT ln Q′ (kJ/mol) | ΔG (kJ/mol) | 정반응 방향 |
|---|---|---|---|---|
| 0.001 | −6.908 | −17.12 | −11.41 | 유리 |
| 0.010 | −4.605 | −11.42 | −5.71 | 유리 |
| 0.100 | −2.303 | −5.71 | 0.00 | 평형에 해당 |
| 1.000 | 0.000 | 0.00 | +5.71 | 불리 |
| 10.000 | +2.303 | +5.71 | +11.42 | 불리 |